 QMS & Global Regulatory Services
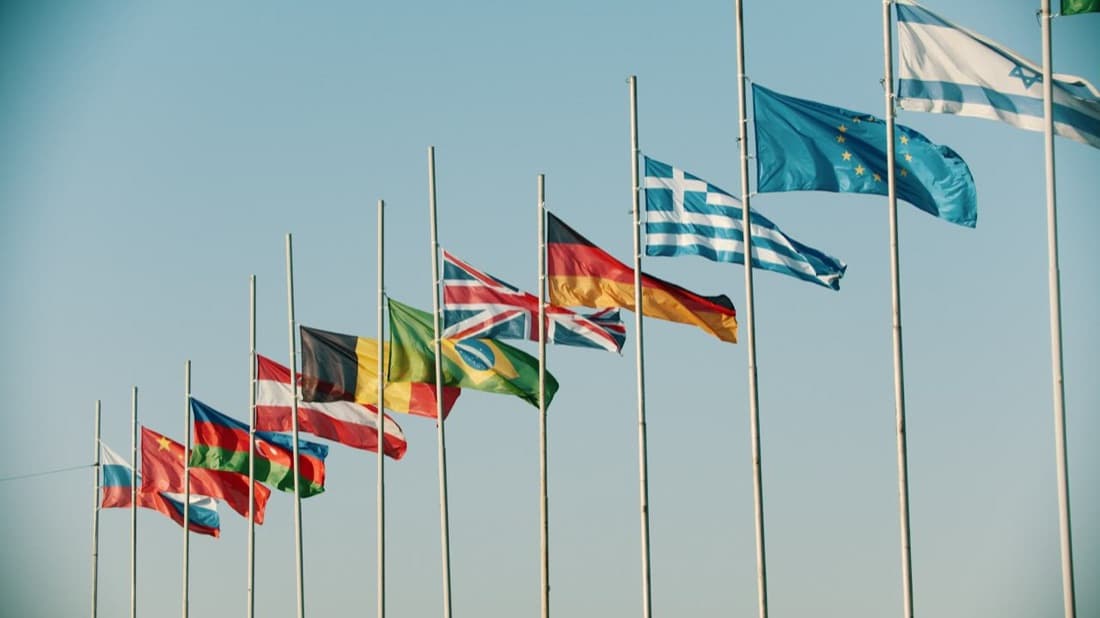
We assist medical device manufacturers in aligning their Quality Management System (QMS) with applicable country-specific regulatory requirements to support regulatory compliance and market entry across below markets:
- Australia [Therapeutic Goods (Medical Devices) Regulations 2002]
- Requires manufacturers to comply with conformity assessment procedures outlined by the TGA.
- Mandates integration of Australian-specific requirements such as appointing a local Australian sponsor and meeting specific post-market vigilance and adverse event reporting criteria.
- Brazil [RDC NO. 665/2022: Provides for the Good Manufacturing Practices for Medical Products and In Vitro Diagnostic Products]
- Governed by ANVISA, requiring manufacturers to implement Brazilian Good Manufacturing Practices (BGMP).
- Involves distinct local audit and inspection protocols, facility registration, and localized documentation requirements for product distribution in Brazil.
- Canada [SOR/98-282 – Medical Device Regulation]
- Requires Class II, III, and IV medical device manufacturers to hold a valid QMS certificate issued by an Auditing Organization recognized under the Medical Device Single Audit Program (MDSAP).
- Includes specific Canadian obligations regarding mandatory incident reporting, establishment licensing, and strict recall management.
- Japan [MO 169]
- Based on ISO 13485 but relevantly aligned by the MHLW via Ministerial Ordinance No. 169 (MO 169).
- Requires specific designation of a Marketing Authorization Holder (MAH) in Japan, stringent quality assurance operations, and unique batch release/post-market safety reporting standards.
- USA [21 CFR Part 820: QMSR]
- Aligns the FDA’s Quality Management System Regulation (QMSR) with international standards like ISO 13485 while maintaining specific U.S. requirements.
- 21 CFR 801 - Labelling
- 21 CFR 803 - Medical Device Reporting
- 21 CFR 806 - medical devices; reports of corrections and removals
- 21 CFR 807 - Establishment Registration and Device Listing for Manufacturers and Initial Importers of Devices
- 21 CFR 810 - Medical Device Recall Authority
- 21 CFR 821 – Medical Device Tracking Requirements
- 21 CFR 822 – Post market Surveillance
- 21 CFR 830 - Unique Device Identification
- 21 CFR 860 - Medical Device Classification Procedures
Our services focus on identifying regulatory gaps, incorporating applicable requirements into existing QMS processes, and preparing the necessary documentation and records to support regulatory audits.
At Medreg, we are reviewing and revise existing QMS documentation, update SOPs, and incorporate applicable country-specific regulatory requirements to support compliance with current standards and the regulatory expectations of target markets.
Beyond QMS compliance, Medreg will assist to decode each country specific regulation for product registration.